
Llámenos hoy
+86-13161061539
Envíanos
- Todo
- Nombre del producto
- Palabras clave
- Modelo de producto
- Resumen del producto
- Descripción del producto
- Búsqueda de texto completo
Vistas:0 Autor:Editor del sitio Hora de publicación: 2026-10-22 Origen:Sitio


La demanda mundial de agonistas del receptor GLP-1 ha expuesto obstáculos críticos en la producción de péptidos a escala comercial. Con frecuencia observamos escasez en el mercado, lo que resalta en gran medida la necesidad urgente de soluciones escalables. Si bien la síntesis de péptidos en fase sólida (SPPS) o los métodos recombinantes inician la producción, el verdadero desafío del proceso de fabricación de semaglutida radica en el procesamiento posterior. Los fabricantes luchan continuamente por lograr rendimientos de alta pureza y estabilidad API a largo plazo sin comprometer su rendimiento general. Estas soluciones de péptidos líquidos altamente concentradas siguen siendo inherentemente inestables e intensamente susceptibles a una rápida hidrólisis. La optimización de los flujos de trabajo de purificación y la selección del equipo de liofilización adecuado no son negociables para los fabricantes farmacéuticos. Debe escalar cuidadosamente sus volúmenes de producción mientras mantiene un estricto cumplimiento de cGMP y protege los márgenes de ganancias. Esta guía completa le mostrará cómo navegar por perfiles de impurezas complejos, evaluar tecnologías de cromatografía escalables e implementar estrategias sólidas de liofilización para asegurar su cadena de suministro.
Preservación del rendimiento: la HPLC preparativa avanzada es el estándar para la purificación de semaglutida, pero la recuperación del disolvente y los tiempos de ciclo dictan la viabilidad comercial.
Humedad y estabilidad: los API de semaglutida son muy sensibles a la degradación térmica; Se requiere un control preciso sobre la fase de sublimación en un liofilizador farmacéutico para evitar el colapso de la torta.
Cumplimiento y escala: la transición de la producción piloto a la comercial requiere un liofilizador GMP con carga automatizada y sistemas CIP/SIP integrados para cumplir con el Anexo 1 de la UE y los requisitos de la FDA.
Evaluación del proveedor: la selección de equipos debe priorizar la transparencia FAT/SAT, la preparación de la documentación IQ/OQ/PQ y el soporte del ciclo de vida a largo plazo sobre el CapEx inicial.
La transición de la síntesis inicial al aislamiento posterior introduce el mayor riesgo de pérdida de rendimiento en la fabricación de péptidos. Consideramos que esta fase es el último cuello de botella. La síntesis previa podría producir con éxito una secuencia peptídica cruda, pero a menudo llega a un nivel de pureza muy por debajo de los límites clínicos aceptables. Los líderes empresariales deben reconocer exactamente esta fase de transición como la principal fuente de posibles sobrecostos. Si no optimiza sus pasos de aislamiento, corre el riesgo de desperdiciar materias primas increíblemente caras.
Los perfiles de impurezas complican aún más los esfuerzos de aislamiento. La síntesis de semaglutida genera naturalmente sustancias complejas relacionadas, incluidas formas de desamido e impurezas de agregación. Estas variantes son estructuralmente casi idénticas a la API de destino. Debido a que comparten pesos moleculares y polaridades similares, exigen técnicas de separación de alta resolución. No puede confiar en la filtración estándar. Eliminar estas impurezas sin sacrificar el producto principal requiere precisión.
Las soluciones de péptidos líquidos presentan otro formidable desafío de estabilidad. Son muy propensos a la hidrólisis, la desamidación y la agregación física cuando se dejan en estado acuoso. Debe ejecutar transiciones rápidas y controladas para convertir estos líquidos vulnerables en un polvo liofilizado estable. Este cambio de fase sigue siendo esencial para garantizar una vida útil confiable y una transportabilidad global. El procesamiento retrasado causa directamente la degradación.
Para superar estos obstáculos, los equipos necesitan objetivos operativos claros. Un proceso comercial viable debe cumplir varios criterios estrictos de éxito:
Ofrezca una pureza API superior al 99 % de manera constante en cada ejecución.
Minimizar los tiempos de ciclo generales para satisfacer las demandas del mercado de gran volumen.
Elimine la variabilidad entre lotes mediante un estricto control de parámetros.
Mantener la integridad estructural del péptido durante el intercambio de tampón.
Los fabricantes deben evaluar cuidadosamente sus categorías de soluciones para garantizar una separación óptima. La cromatografía líquida preparativa de alto rendimiento (Prep-HPLC) sigue siendo el estándar de oro para lograr una pureza de grado clínico. Sin embargo, las soluciones emergentes de cromatografía continua ofrecen ahora alternativas convincentes. Vemos muchas instalaciones que comparan estos enfoques para determinar qué sistema se adapta mejor a sus requisitos de escala. Las configuraciones continuas de varias columnas a menudo mejoran el rendimiento, pero el HPLC de preparación tradicional de una sola columna proporciona una familiaridad regulatoria comprobada e inigualable.
Gráfico: HPLC preparatoria frente a cromatografía continua
Categoría de característica | HPLC preparativa | Cromatografía continua |
|---|---|---|
Resolución | Excepcionalmente alto para impurezas similares. | Bueno, pero a menudo requiere un modelado extenso. |
Rendimiento | Menor debido a limitaciones de lote. | Alto; La alimentación continua maximiza la producción. |
Huella | Requiere columnas masivas a escala comercial. | Huella física más pequeña en general. |
Validación | Directo; estándar de la industria. | Complejo; Requiere validación de control dinámico. |
Debe equilibrar la resolución con el rendimiento al configurar su instalación. Los equipos suelen seleccionar fases estacionarias C8 o C18. El C8 suele funcionar mejor con péptidos altamente hidrófobos, ya que reduce los tiempos de retención. Encontrar el caudal correcto maximiza directamente el rendimiento de una sola pasada. Impulsar el flujo demasiado rápido provoca un ensanchamiento de la banda, lo que arruina la separación cuidadosamente planificada. Reducirlo demasiado destruye las métricas de producción de sus instalaciones.
La gestión de disolventes también dicta el éxito a largo plazo. La cromatografía se basa en gran medida en acetonitrilo y ácido trifluoroacético (TFA). Estos productos químicos son tóxicos y caros. Necesita sistemas diseñados para una recuperación y reciclaje eficientes. La captura de estos solventes controla directamente su impacto ambiental operativo. Si ignora la recuperación de solventes, enfrentará enormes desafíos en la eliminación de desechos peligrosos.
Además, la automatización y los registros de auditoría detallados no son negociables. Asegúrese de que su software de plataforma de purificación cumpla estrictamente con 21 CFR Parte 11. El sistema debe contar con un registro de datos sólido para respaldar los procedimientos de liberación de lotes. Sin pistas de auditoría inalterables, los equipos de control de calidad no pueden aprobar el producto final.
Las estrategias de mitigación de riesgos durante la etapa de intercambio de reservas requieren una atención especial. Los péptidos frecuentemente se agregan durante las etapas de concentración justo antes de la liofilización. Debe mantener controles estrictos de temperatura y controlar el pH continuamente para evitar que las moléculas de semaglutida se enreden.
Una vez purificada, la semaglutida requiere perfiles de congelación y secado altamente específicos basados estrictamente en sus temperaturas críticas. Debe identificar la temperatura de transición vítrea (Tg") y la temperatura de colapso (Tc) de su formulación exacta. Si se eleva la temperatura del producto por encima de la temperatura de colapso durante el secado primario, la torta perderá su elegante estructura. Este colapso físico atrapa la humedad en el interior, destruyendo la vida útil del API.
Para navegar con seguridad por el secado primario (sublimación) y el secado secundario (desorción), necesita capacidades sólidas de equipos centrales. Un secador industrial estándar simplemente arruinará los API de alto valor. Debe utilizar un especialmente liofilizador farmacéutico diseñado para lograr una precisión absoluta.
Primero, evalúe la uniformidad de la temperatura del estante. El equipo debe mantener tolerancias estrictas, normalmente alrededor de ±1°C en todas las superficies. Si los estantes distribuyen el calor de manera desigual, algunos viales se secarán más rápido que otros. Esto crea un secado heterogéneo inaceptable en las bandejas a granel. Algunos productos saldrán perfectamente secos, mientras que otras secciones permanecerán húmedas y arruinadas.
A continuación, concéntrese en el diseño del condensador. El condensador necesita una capacidad de captura excepcionalmente alta para manejar las cargas de vapor específicas generadas por las matrices de disolventes peptídicos. Las formulaciones de semaglutida a veces retienen trazas de codisolventes que se subliman agresivamente. Si el condensador no logra atrapar este vapor rápidamente, la presión del sistema aumenta, lo que provoca una devastadora fusión del producto.
Tabla: Parámetros críticos de liofilización a monitorear
Fase del proceso | Parámetro crítico | Impacto en la API de semaglutida |
|---|---|---|
Congelación | Tasa de nucleación | Determina el tamaño de los cristales de hielo y la posterior velocidad de sublimación. |
Secado primario | Presión de la cámara | Impulsa la tasa de sublimación; debe permanecer por debajo de la presión de vapor del hielo. |
Secado secundario | Temperatura de desorción | Elimina el agua unida; El calor excesivo provoca degradación térmica. |
La precisión del vacío completa las capacidades necesarias del equipo. Los medidores Pirani avanzados y la integración de manómetros de capacitancia permiten a los operadores monitorear con precisión la transición del secado primario al secundario. Cuando las lecturas de Pirani y de capacitancia convergen, sabrá que el hielo a granel se ha sublimado de manera segura. Este dato impide avanzar prematuramente al secado secundario.
Error común: muchos fabricantes apresuran la fase de secado secundario para acortar los tiempos de los ciclos. Aumentar el calor demasiado rápido antes de que se elimine toda la humedad residual da como resultado una agregación de péptidos irreversible.
La ampliación del proceso de liofilización introduce distintas realidades termodinámicas. La ampliación de escala rara vez es un proceso lineal. Una receta exitosa desarrollada en un entorno pequeño de I+D se comportará de manera diferente en entornos comerciales. Los efectos de la pared, los diferentes coeficientes de transferencia de calor y los diversos parámetros de radiación cambian la ecuación. La transición segura requiere el uso de un liofilizador biofarmacéutico diseñado adecuadamente que permita ajustes termodinámicos precisos.
La ingeniería que prioriza el cumplimiento se convierte en su principal escudo durante esta fase de ampliación. Los organismos reguladores examinan la garantía de esterilidad por encima de todo. El equipo seleccionado debe contar con mecanismos integrados de limpieza in situ (CIP) y esterilización in situ (SIP). Estos sistemas automatizados limpian y esterilizan minuciosamente la cámara interna, eliminando el riesgo de contaminación cruzada entre lotes de alto valor.
El control de la contaminación va más allá de la limpieza interna. No se puede subestimar la necesidad de sistemas de carga y descarga automática (ALUS). Los operadores humanos representan la mayor fuente de contaminación microbiana y de partículas en cualquier sala limpia. Al utilizar ALUS, minimiza la intervención humana, alineando su proceso perfectamente con las últimas directrices del Anexo 1 de GMP de la UE. Los mecanismos automatizados de vaivén manejan los frágiles viales sin problemas, lo que reduce significativamente las roturas.
También debe realizar una rigurosa evaluación de riesgos de las instalaciones antes de la instalación. Evalúe la huella física cuidadosamente. Las secadoras comerciales requieren espacios masivos de apoyo a los servicios públicos. Necesita suministros sólidos de vapor limpio y agua para inyección (WFI). Además, la zona de carga de la secadora debe integrarse perfectamente con la tecnología de aislamiento o los sistemas de barrera de acceso restringido (RABS). Una interfaz no coincidente pondrá en peligro toda la cascada de presión de su sala blanca.
Finalmente, la redundancia de ingeniería protege sus inversiones. Un solo lote de API de semaglutida representa millones de dólares en ingresos. Asegúrese de que todos los componentes críticos, como compresores y bombas de vacío, tengan dispositivos de seguridad inmediatos. Si una bomba de vacío primaria se desconecta durante el pico de sublimación, el sistema de respaldo debe activarse instantáneamente para evitar un aumento catastrófico de presión y la posterior pérdida de lote.
Seleccionar el socio de equipos adecuado requiere una lógica de preselección estricta. Debe mirar mucho más allá de las afirmaciones de marketing estándar al evaluar a los fabricantes de un liofilizador GMP . Priorice a los proveedores que demuestren una profunda experiencia en ingeniería en lugar de simplemente ensamblar piezas. Pídales que le expliquen sus códigos de diseño de recipientes a presión y su enfoque para minimizar las fugas de refrigerante. Un socio confiable compartirá con entusiasmo sus filosofías de diseño técnico.
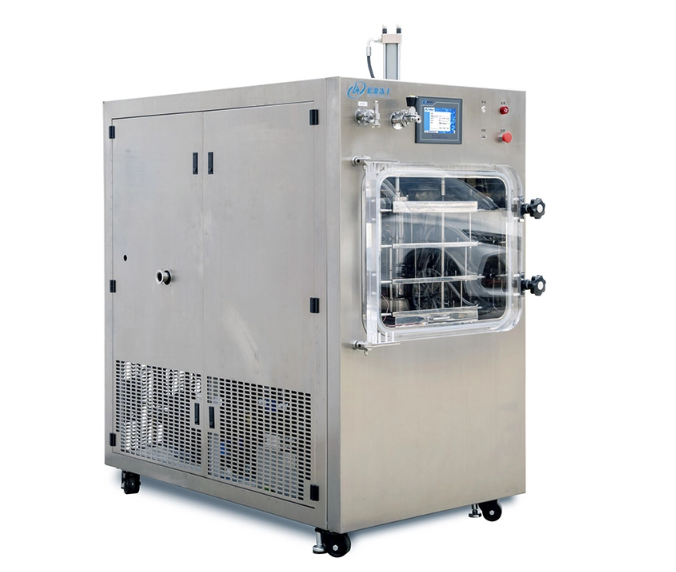
La validación y las pruebas sirven como prueba de concepto definitiva. Debe exigir rigurosas pruebas de aceptación en fábrica (FAT). No confíe únicamente en las corrientes de agua. Ejecute la FAT utilizando materiales sustitutos apropiados que imiten el comportamiento térmico de sus matrices peptídicas reales. Esto garantiza que el condensador y los sistemas de refrigeración puedan soportar la carga térmica realista.
Además, debe revisar detenidamente las pruebas de aceptación del sitio (SAT) del proveedor y el historial de ejecución general. Solicite ejemplos de sus plantillas de documentación de Calificación de instalación (IQ), Calificación operativa (OQ) y Calificación de desempeño (PQ). Si su documentación está desorganizada o carece de trazabilidad, inevitablemente retrasará su presentación regulatoria y ralentizará su tiempo de comercialización.
Mejores prácticas: involucre siempre a su equipo de control de calidad durante la fase de selección de proveedores. Hacer que el equipo de control de calidad revise tempranamente las prácticas de documentación y cumplimiento del software del proveedor evita grandes dolores de cabeza durante la integración del sitio.
Para avanzar de manera efectiva, organice claramente las acciones a seguir. Inicie un estudio de viabilidad técnica con sus dos opciones principales. Solicite una auditoría de proceso detallada para ver cómo su equipo maneja sus tamaños de viales y volúmenes de llenado específicos. Por último, alinee los plazos de fabricación del proveedor directamente con los planes de construcción o expansión de sus instalaciones. Los retrasos en la entrega del equipo afectarán gravemente su fecha de lanzamiento comercial.
La ampliación de la fabricación posterior de semaglutida representa una interacción compleja de cromatografía de alta resolución y termodinámica precisa. La síntesis inicial produce la materia prima, pero el procesamiento posterior crea el valor clínico final. No se puede lograr el éxito sin dominar simultáneamente la eliminación de impurezas y el control de la humedad.
Las decisiones sobre equipos que tome hoy determinarán permanentemente su viabilidad comercial, su estado de cumplimiento y la seguridad general de sus lotes para la próxima década. Elegir patines de purificación de mala calidad o liofilizadores inadecuados introduce riesgos que ninguna instalación puede afrontar.
Priorizar la recuperación continua de solventes para mantener la eficiencia ambiental y operativa.
Bloquee los parámetros críticos de liofilización temprano para evitar el colapso estructural del API.
Exigir sistemas de carga automatizados para satisfacer estrictos protocolos regulatorios de contaminación.
Involucre a equipos de ingeniería y proveedores de equipos de inmediato para modelar datos ampliados antes de comprometerse con los diseños finales de las instalaciones.
R: Los tiempos de los ciclos varían mucho según la matriz del disolvente, el volumen de llenado y la capacidad del equipo. Sin embargo, los ciclos de péptidos comerciales suelen oscilar entre 4 y 7 días. La optimización requiere un análisis térmico empírico, como la calorimetría diferencial de barrido (DSC) y la microscopía de liofilización (FDM), de la formulación específica para acelerar de forma segura el proceso sin riesgo de colapso.
R: Los requisitos clave incluyen sistemas de control que cumplen con 21 CFR Parte 11 para garantizar la integridad de los datos. El equipo también necesita capacidades de validación CIP/SIP verificables. Además, los sistemas de carga automatizados son esenciales para eliminar la contaminación del operador, junto con una documentación completa de IQ/OQ/PQ para satisfacer estrictas auditorías regulatorias.
R: El aumento de escala a menudo introduce efectos de borde graves en columnas de cromatografía más grandes y variaciones en la distribución del flujo de fluido. Esto conduce a un ensanchamiento de la banda y una resolución reducida. Debe utilizar modelos predictivos y mantener alturas de lecho constantes durante el escalado para mantener los umbrales de pureza superiores al 99 % alcanzados en la escala de laboratorio.
R: Si bien es técnicamente posible si la máquina presenta capacidades de diseño de doble uso para manipular bandejas a granel y tapar viales, las realidades regulatorias complican esto. Las complejidades de la validación de la limpieza generalmente llevan a los fabricantes a dedicar equipos específicos exclusivamente al aislamiento de API a granel o a operaciones de llenado y acabado del producto farmacéutico final para evitar la contaminación cruzada.


